
美国FDA于2026年10月8日批准阿替利珠单抗联合氟嘧啶类药物和奥沙利铂,用于完全切除后的III期错配修复缺陷(dMMR)结肠癌辅助治疗。此次批准还包括阿替利珠单抗与透明质酸酶的皮下注射制剂,适用人群为12岁及以上、体重不低于40 kg的患者。它不仅是免疫治疗进入术后辅助治疗阶段的一次拓展,也让临床团队需要重新审视“哪些患者适合加用免疫治疗”以及“静脉与皮下方案如何纳入治疗路径”。
FDA公告所依据的ATOMIC/ML39057研究纳入711名成人和1名儿童,患者均为III期dMMR结肠癌,原发肿瘤已完整切除,且没有残留淋巴结或远处转移证据。研究采用随机、开放、主动对照设计:试验组接受阿替利珠单抗联合mFOLFOX6共12个周期,随后继续阿替利珠单抗单药6个月;对照组接受mFOLFOX6共12个周期。
研究主要疗效指标为研究者评估的无病生存期(DFS)。FDA公布的风险比为0.50,95%置信区间0.35—0.73,P值0.0001;两组中位DFS均尚未达到。这个结果说明,在研究人群和试验治疗方案下,加入阿替利珠单抗显著降低了疾病复发或相关事件风险。但“中位数尚未达到”也意味着随访期间仍有相当比例患者未发生终点事件,不能将该结果直接改写为“患者平均多获得了多少年无病生存”。
临床解读的第一道边界,是dMMR状态。此次批准并非对所有III期结肠癌的普遍扩展,也不是对所有微卫星不稳定肿瘤的无差别推荐。临床团队仍需结合病理诊断、MMR检测结果、手术切除情况、患者体能状态和既往治疗安排,确认患者与研究入组人群是否匹配。第二道边界是治疗序列:研究方案并不是“化疗期间加一段免疫治疗”这么简单,而是化疗联合免疫治疗后继续免疫单药。患者评估、毒性监测和治疗持续时间都应按完整方案理解。
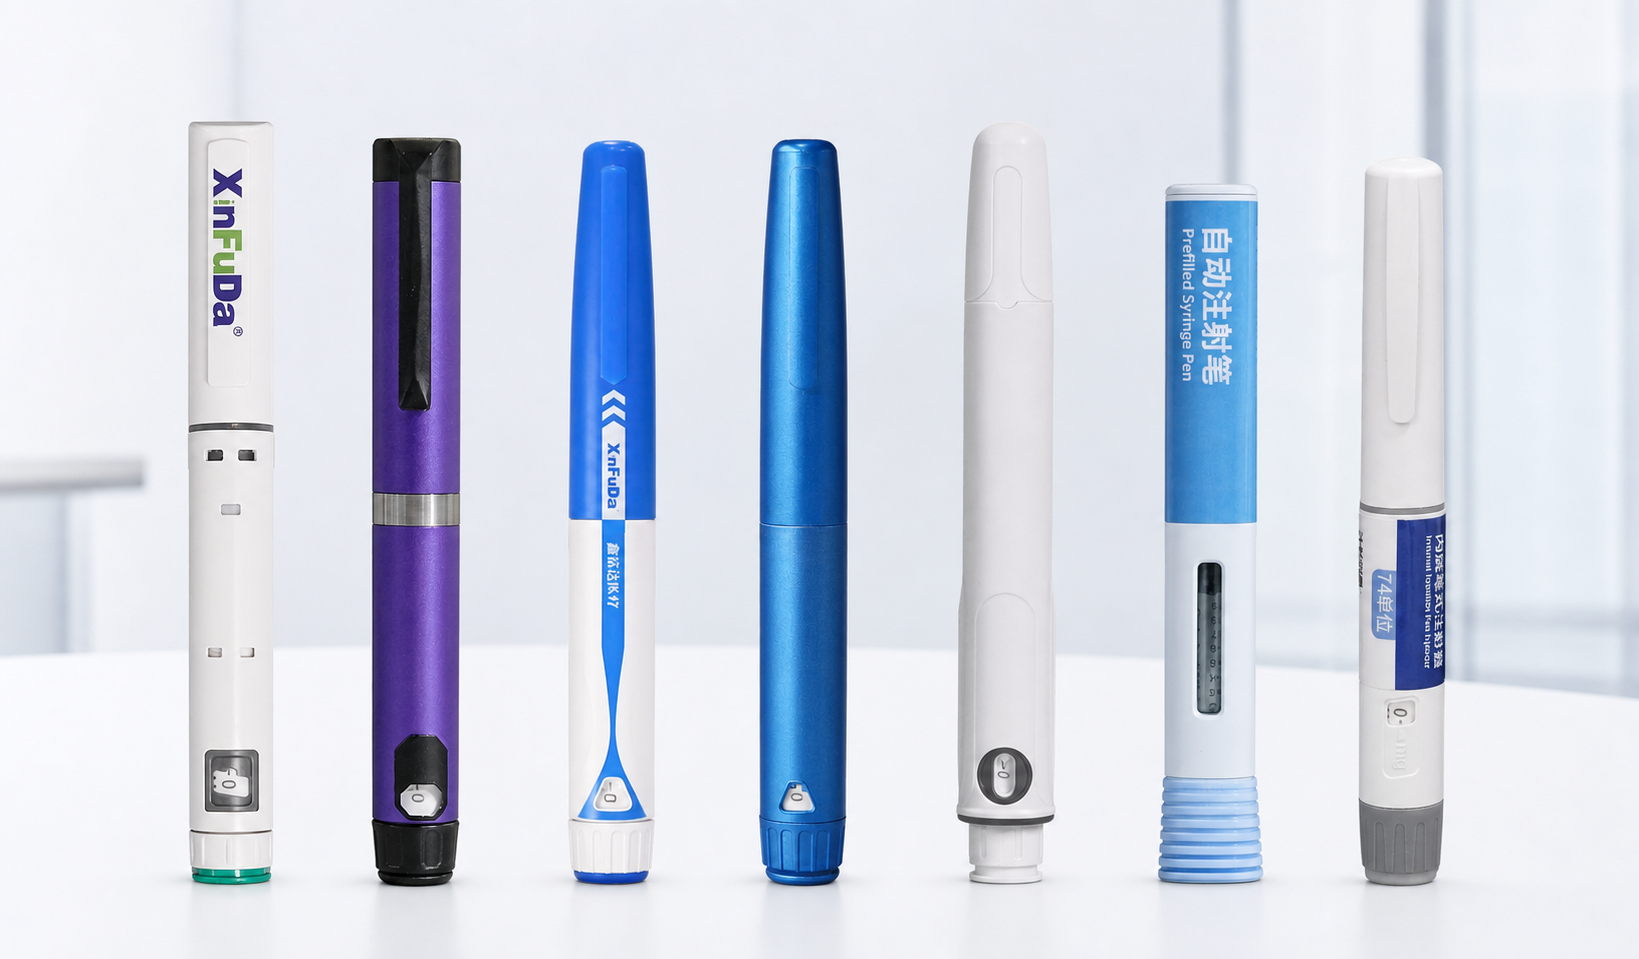
FDA公告同时列出静脉阿替利珠单抗和阿替利珠单抗—透明质酸酶皮下注射方案,但两个制剂的适用年龄范围并不相同。静脉制剂的此次适应证涵盖2岁及以上成人和儿童;皮下制剂则限于12岁及以上且体重至少40 kg的患者。公告所列皮下注射为每3周一次、15 mL,联合化疗治疗6个月,之后继续单药6个月,或直至复发或出现不可接受毒性。对未达到相应年龄或体重条件的患者,公告明确表示相应皮下剂量尚未建立。
因此,给药途径的便利性不能替代适用人群判断。皮下制剂可能改变患者到院给药的时间安排,但在实际临床路径中仍要考虑联合化疗周期、患者既往治疗耐受、局部给药条件及不良反应处理能力。特别是公告列出的免疫介导不良反应、输注相关反应、异基因造血干细胞移植并发症和胚胎—胎儿毒性警示,提醒使用团队不能仅围绕给药便利来优化方案。
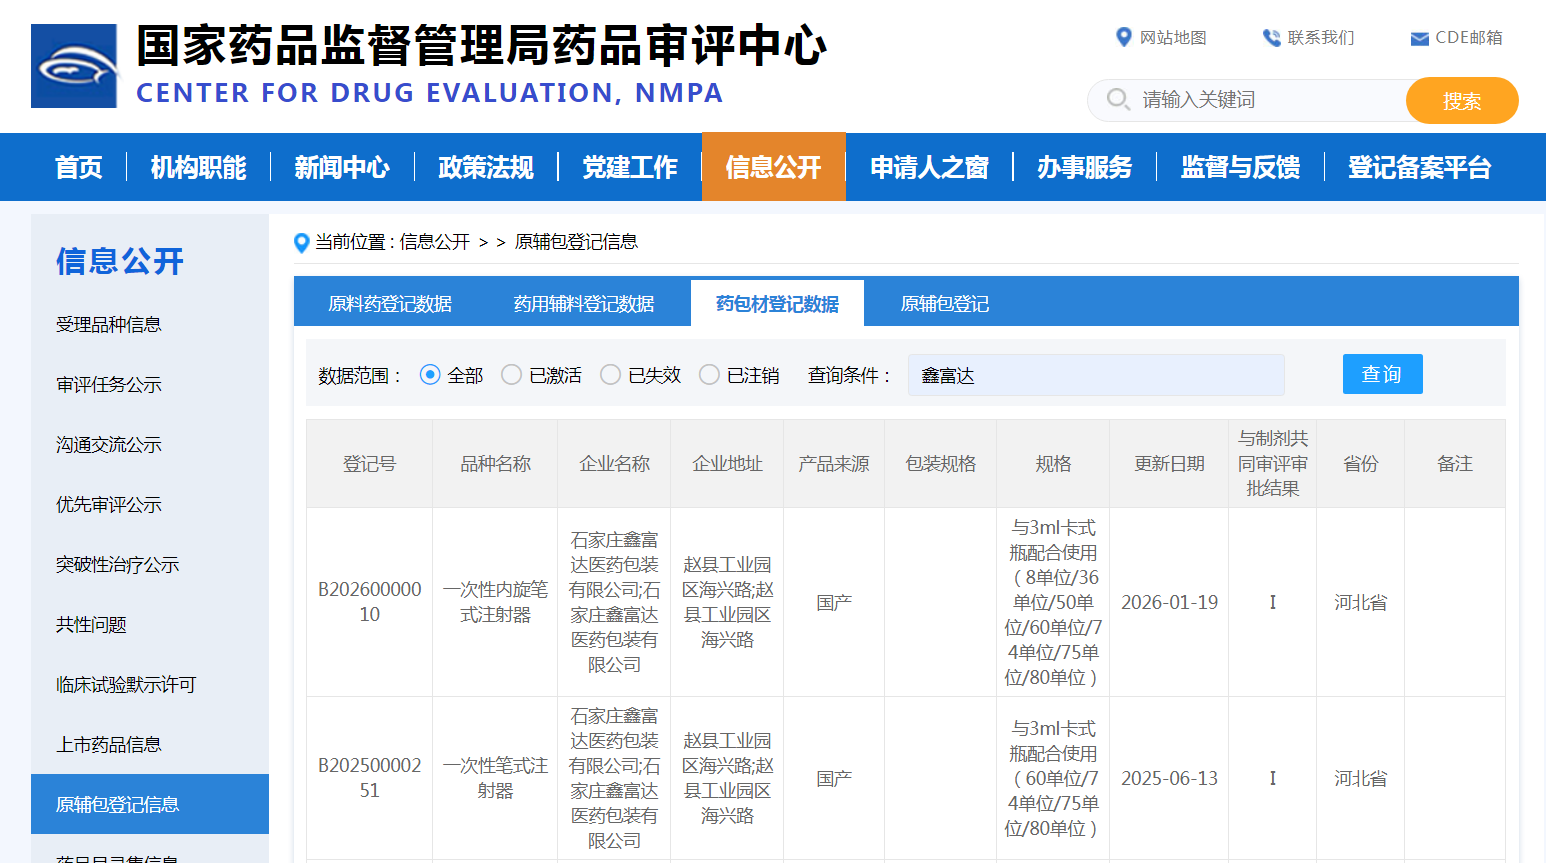
一次性笔式注射器CDE登记号
对研发与临床实践的启示
ATOMIC研究提示,术后辅助治疗正在从“按解剖分期统一决策”走向“分子分型与治疗组合共同决策”。对于研发团队而言,这类研究的关键不是单看药物是否增加了一个治疗阶段,而是要看生物标志物如何定义目标人群、治疗时序如何设计、主要终点如何捕捉复发风险,以及安全性如何在较长辅助治疗周期内管理。对于临床团队,最重要的是避免把“III期结肠癌获批”简化成无条件的普遍适用结论,应回到dMMR状态、完整切除、方案周期和年龄体重等具体条件。
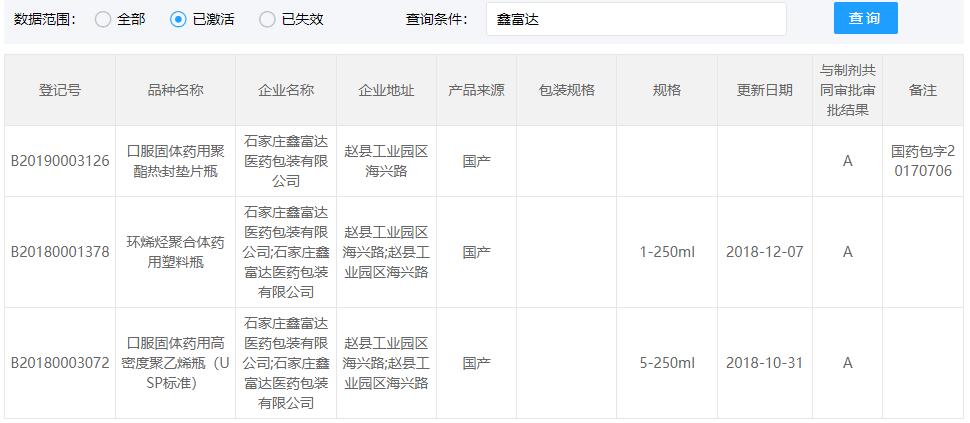
COP西林瓶CDE登记号为A状态
这次批准也展现了标志物驱动的辅助治疗研究如何走向临床实践:明确目标人群,设置活性对照,采用无病生存期评估复发风险,并将联合治疗后的单药阶段纳入完整方案。后续值得继续关注的,是更长随访中的DFS成熟情况、总生存数据、不同临床风险亚组的获益一致性,以及真实世界患者对治疗完成率和安全性管理的影响。现阶段适宜的表述是:FDA已基于ATOMIC研究批准该方案用于特定III期dMMR结肠癌辅助治疗;不宜将其扩写为所有结肠癌术后患者的常规免疫治疗方案。

 冀公网安备 13010802000997号
 微信扫一扫